
- DOI:
10.13738/j.cnki.acc.qklw60536
- 专辑:
科学Ⅰ辑;信息科技
- 专题:
信息、科学;综合科技
- 分类号:
G90;N92
摘要 目的:研究地中海贫血中罕见β-珠蛋白基因突变的类型、血液学特征和临床表现。方法:选取深圳市前海蛇口自贸区医院2020年1月-2024年3月进行检测地中海贫血的病例。采用血细胞分析仪进行血常规检测,高效液相色谱法(HPLC)进行血红蛋白分析,PCR-电泳技术和PCR-反向斑点杂交技术进行α-地中海贫血基因分析,PCR-反向斑点杂交技术和高分辨率溶解曲线(HRM)进行β-地中海贫血基因分析,对怀疑罕见的β-地中海贫血进行Sanger测序。结果:发现有6例携带有罕见β-珠蛋白基因突变患者,突变位点分别是:-28(A>C)、
CD81(CTC>CTA)、IVSII-180(T>C)、IVSII-738(A>T)、IVSII-337(A>G)、IVSII-462(C>T),其中IVSII-738(A>T)和IVSII-462(C>T)为新发突变,临床表现为中度贫血。结论:对血液表型与基因型不符的疑似β-地中海贫血患者进行罕见β-珠蛋白基因分析,对指导β-地贫遗传咨询、产前诊断和降低危重β-地贫患儿的出生具有重要作用。
关键词:罕见,β-珠蛋白基因,突变,β-地中海贫血,Sanger测序。
β-地中海贫血(β-地贫)是常染色体隐性遗传性疾病,主要由β-珠蛋白基因的单核苷酸突变导致,少数由缺失或插入引起,使β-珠蛋白肽链合成减少或缺失,产生的慢性溶血性贫血,临床表现为小细胞低色素性贫血[1]。在我国,地中海贫血多发生于长江以南地区,尤其以广西、广东和海南为高发[2-3]。目前已报道有400多种β-珠蛋白突变类型,其中以CD41-42(-TCTT)、IVS-II-654(C>T)、-28(A>G)、CD17(A>T)为主。本文报道6种罕见β-珠蛋白基因-28(A>C)、CD81(CTC>CTA)、IVSII-180(T>C)、IVSII-738(A>T)、IVSII-337(A>G)、IVSII-462(C>T)突变,其中IVSII-738(A>T)和IVSII-462(C>T)为新发突变,为临床诊疗和遗传咨询提供依据。
1.1研究对象
选取深圳市前海蛇口自贸区医院2020年1月-2024年3月进行检测地中海贫血的病例,常规检测β-地贫阴性但疑似β-地贫携带者病例进行罕见地贫检测。
1.2研究方法
1.2.1血液学检测
用含有EDTA-K2真空采血管采集患者外周静脉血2ml,用血细胞自动分析仪(XN90000,希森美康,日本)进行血常规检测,检测红细胞(RBC)、血红蛋白(HGB)、平均红细胞体积(MCV)、红细胞平均血红蛋白量(MCH)等指标。
1.2.2 DNA提取
应用潮州凯普生物化学有限公司生产的血液基因组DNA提取试剂盒(Hybribio Limited)从患者外周血中提取DNA。应用贝克曼分光光度计测定样本的浓度和纯度。
1.2.3β-地贫基因检测
利用PCR-反向斑点杂交技术和高分辨率溶解曲线(HRM)进行常见17个位点的19种HBB基因突变检测。对罕见的β-地贫基因突变类型进行Sanger测序,测序引物设计三对,它们分别是:
G1正向引物(β-FP)CGGCTGTCATCACGAAGACCT,G1反向引物(β-RP)CAGCTCACTCAGTGTGGCTTC;
G2正向引物(β-FP)GCTGTTATGTAGAACCCT,
G2反向引物(β-RP)TTGCTATTGCCTCGTCCCAGA;G3正向引物(β-FP)ATGTATCATCGATCTTTGCAC,G3反向引物(β-RP)GTTTTAAATACGCTGACCTCC。
反应总体系100ul,10uM的正反引物各5uL,提取的全血DNA 2uL,Taq DNA聚合酶2uL,10×buffer 10uL,5Q solution 20uL,25mM Mg2+3uL,25mM dNTPs 3uL,去离子水50uL。反应条件:95℃预热15min;94℃60s,68℃30s,72℃60s,共35个循环;72℃持续10min。使用ABI Veriti®96-Well Thermal Cycler仪器进行扩增。PCR产物用2%的琼脂糖凝胶进行电泳,电泳条件为120V,15~30min。电泳完成后,取出凝胶,使用Bio-Rad凝胶成像系统拍照,并记录扩增条带情况。用纯化试剂盒AMPLIQON PureIT ExoZAP PCR CleanUp、ABI ExoSAP-IT™PCR Product Cleanup和磁珠纯化提纯扩增产物,用3500xL Dx遗传分析仪进行测序,测序结果使用Bioedit软件分析。将测序序列与所对应的参考序列进行比对,如果观察到测序序列与参考序列不一致,使用ClinVar或ALAMUT数据库检查是否存在氨基酸改变。
2.结果
2.1一般资料
6例罕见β-地贫患者之间没有亲缘关系,年龄14-51岁,平均33岁,均为女性。面色苍白,皮肤巩膜无黄染,无输血史。
2.2血液学检测结果
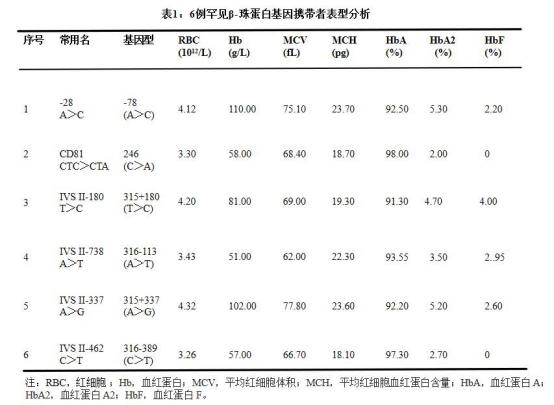
6例患者的血液学检测结果均为小细胞低色素贫血,其中2例轻度贫血、1例中度贫血和3例重度贫血。MCV、MCH均降低,其中4例Hb≥3.5%、1例<2.5%,见表1。
2.3基因检测结果
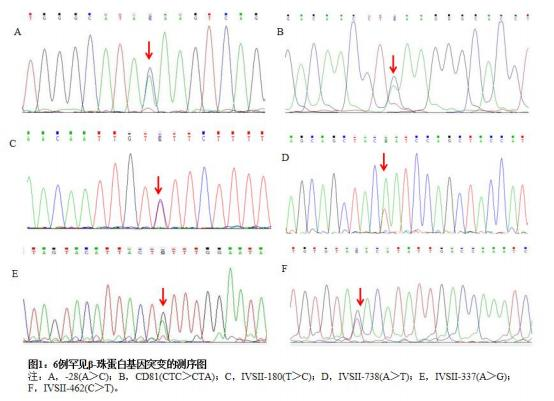
6例患者均未检出常见17个位点的19种HBB基因突变。经HBB基因序列分析,发现为罕见β-地贫类型。突变位点分别是:-28(A>C)、CD81(CTC>CTA)、
IVSII-180(T>C)、IVSII-738(A>T)、IVSII-337(A>G)、IVSII-462(C>T),其中IVSII-738(A>T)和IVSII-462(C>T)为新发突变,临床表现为中度贫血。见图1。
3.讨论
β-地中海贫血多由β-珠蛋白基因簇的点突变引起,少数由大片段突变引起。β-珠蛋白基因簇位于11p15.5上,由3个外显子区和2个内含子区构成。世界范围内,在地中海、中东和亚洲后裔人群中,β-地中海贫血突变的患病率
最高。在中国,地中海贫血多发生于长江以南地区,尤其以广西、广东和海南为高发。根据临床和实验室检查结果将β地中海贫血分为三种类型。轻型β-地中海贫血(β-地贫)也称为携带者或特质型,是一种杂合子状态,通常无症状,表现为轻度贫血。β-地中海贫血突变的纯合子或复合杂合子导致更严重的贫血谱系,称为中间型β-地中海贫血和重型β-地中海贫血。这两者在临床上通过输血依赖来区分。
目前临床常规检出17个位点的19种HBB基因突变,占据中国人群β-地贫的97%以上,但仍有3%左右的罕见β-地贫患者和携带者被漏检[6]。而且这种漏检率随着人口的迁移,显得更为突出,它的突变谱也在不时发生变化[7]。对预防和治疗β-地贫带来一定的难度,容易误诊。文中提到的6例罕见β-珠蛋白基因突变患者中,携带有IVSII-738(A>T)和IVSII-462(C>T)的新发突变,临床需要输血来维持生命,给患者带来沉重的生活和心理负担。
本研究也首次鉴定出-28(A>C)、CD81(CTC>CTA)、IVSII-180(T>C)、IVSII-738(A>T)、IVSII-337(A>G)和IVSII-462(C>T)的β-珠蛋白基因突变。-28(A>C)国际命名法(HGVS)HBB:c.-78A>C,突变为β基因编码区上游78号碱基A突变为C,为致病性突变,临床表型为β+;CD81(CTC>CTA)国际命名法(HGVS)HBB:c.246 C>A,突变为β基因编码区序列的246号碱基C突变为A,未查到有明确致病性信息;IVSII-180(T>C)国际命名法(HGVS)HBB:c.315+180T>C,突变为β基因第二个内含子的180号碱基T突变为C,未查到有明确的临床表型;IVSII-738(A>T)国际命名法(HGVS)HBB:c.316-113A>T,突变为β基因第二个内含子的738号碱基A突变为T,数据库中未查到该突变位点;IVSII-337(A>G)国际命名法(HG VS)HBB:c.315+337A>G,突变为β基因第二个内含子的337号碱基A突变为G,临床表型为可能良性;IVSII-462(C>T)国际命名法(HGVS)HBB:c.316-389C>T,突变为β基因第二个内含子的462号碱基C突变为T,数据库中未查到该突变位点。
对血液表型与基因型不符的疑似β-地中海贫血患者进行罕见β-珠蛋白基
因分析,对指导β-地贫遗传咨询、产前诊断和降低危重β-地贫患儿的出生具有重要作用。
参考文献:
[1]Origa R.β-Thalassemia.Genet Med.2017 Jun;19(6):609-619.doi:10.1038/gim.2016.173.Epub 2016 Nov 3.PMID:27811859.
[2]Lai K,Huang G,Su L,He Y.The prevalence of thalassemia in mainland China:evidence from epidemiological surveys.Sci Rep.2017 Apr 19;7(1):920.doi:10.1038/s41598-017-00967-2.
PMID:28424478;PMCID:PMC5430438.
[3]Xian J,Wang Y,He J,Li S,He W,Ma X,Li Q.Molecular Epidemiology and Hematologic Characterization of Thalassemia in Guangdong Province,Southern China.Clin Appl Thromb Hemost.2022 Jan-Dec;28:10760296221119807.doi:10.1177/10760296221119807.PMID:
35979587;PMCID:PMC9393661.
[4]Ali S,Mumtaz S,Shakir HA,Khan M,Tahir HM,Mumtaz S,Mughal TA,Hassan A,Kazmi SAR,Sadia,Irfan M,Khan MA.Current status of beta-thalassemia and its treatment strategies.Mol Genet Genomic Med.2021 Dec;9(12):e1788.doi:10.1002/mgg3.1788.Epub 2021 Nov 5.PMID:34738740;PMCID:PMC8683628.
[5]Jalilian M,Azizi Jalilian F,Ahmadi L,Amini R,Esfehani H,Sosanian M,Rabbani B,Maleki
M,Mahdieh N.The Frequency of HBB Mutations Amongβ-Thalassemia Patients in Hamadan Province,Iran.Hemoglobin.2017 Jan;41(1):61-64.doi:10.1080/03630269.2017.1302468.Epub 2017 Apr 10.PMID:28391758.
[6]YaXuan Cao,JianMing Luo;Identification of two novelβ-globin gene mutations HBB:exon3del,HBB:c.-81A>C.Hematology(Amsterdam,Netherlands)2023 Dec;28(1):2265723 doi:10.1080/16078454.2023.2265723
[7]Rao E,Kumar Chandraker S,Misha Singh M,Kumar R.Global distribution ofβ-thalassemia mutations:An update.Gene.2024 Feb 20;896:148022.doi:10.1016/j.gene.2023.148022.Epub
2023 Nov 23.PMID:38007159.
基金项目:深圳市南山区科技计划项目(重点项目)
项目编号:NS2022006(重点)
相关文献推荐
- 节点文献
- 读者推荐
- 相关基金文献
- 关联作者
- 相关视频
- 批量下載
